SLA é tratável: avanços com oligonucleotídeos antisenso e terapias personalizadas
Neil Shneider afirma que a SLA é tratável; oligonucleotídeos antisenso avançam e resultados sobre TDP‑43 são esperados em breve.
 Giulliano Martini
RESUMO ✦
Sem tempo? A Lili IA resume para você
SLA é tratável: avanços com oligonucleotídeos antisenso e terapias personalizadas
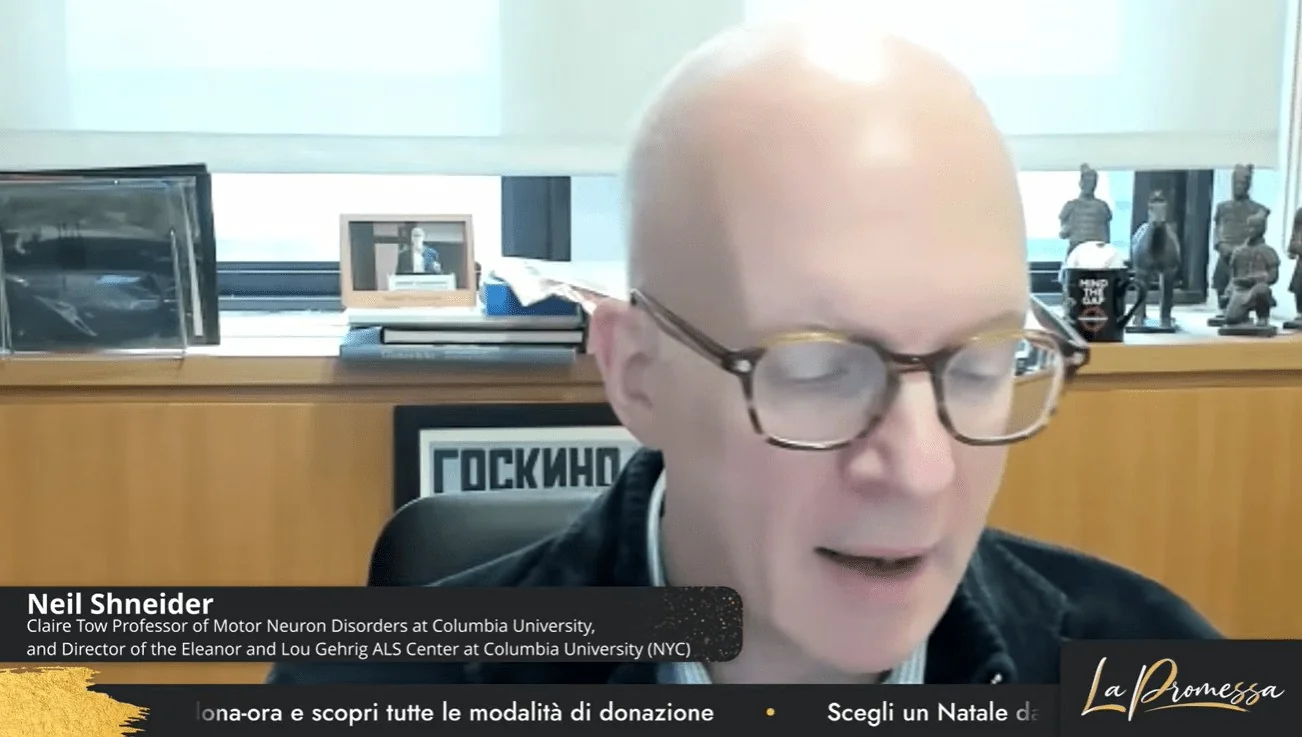
Neil Shneider, neurologista e diretor do Gehrig ALS Center da Columbia University, afirmou com precisão clínica que a SLA — esclerose lateral amiotrófica — é uma doença tratável quando se identifica o mecanismo certo, se escolhe o fármaco adequado e se administra no momento oportuno. A declaração foi dada durante entrevista transmitida na maratona “La Promessa 2026”, evento dedicado ao financiamento e à visibilidade da pesquisa contra a doença.
 Guia Itália +
Contabilista em Roma - Consultoria tributária e empresarial
Sou contador em Roma e auditor contábil, registrado na Ordem dos Doutores Contadores e Especialistas Contábeis de Larino e no Registro de Auditores Contábeis. Sou f…
Na avaliação do especialista, entre os avanços mais promissores estão os compostos dirigidos contra alvos genéticos e moleculares bem definidos. Hoje, parte da comunidade científica concentra esforços nas formas genéticas da doença porque a genética permite construir modelos celulares e animais robustos para testar intervenções farmacológicas. Cerca de 10% a 15% dos pacientes diagnosticados com SLA carregam mutações que causam ou estão fortemente associadas à doença — um contingente restrito, mas de enorme valor translacional.
Exemplos concretos confirmam a estratégia: a terapia desenvolvida para variantes associadas ao gene SOD1 culminou no medicamento tofersen. Paralelamente, o trabalho sobre o gene FUS levou ao estudo de fase 3 denominado Fusion, que, segundo Shneider, apresentou desfecho muito positivo; os resultados completos serão divulgados no Simpósio Internacional em Amsterdã, em 2027. São duas demonstrações claras de que formas genéticas de SLA podem ser modificadas clinicamente — não se trata de cura definitiva, mas de alteração significativa da história natural da doença.
Outro eixo citado pelo pesquisador envolve as proteínas patológicas comuns a muitas variantes da doença. Em especial, a proteína TDP-43 é um marcador central em grande parte dos casos esporádicos e genéticos. Shneider mencionou que existem hoje pelo menos cinco oligonucleotídeos antisenso em fase clínica, com expectativas de resultados importantes sobre tratamentos dirigidos a TDP-43 dentro de um ano. Esses desenvolvimentos ampliam a perspectiva: medicamentos originalmente pensados para formas raras podem oferecer pistas para tratar apresentações mais prevalentes da SLA.
Para acelerar essa translação, Shneider fundou a iniciativa Silence ALS, em parceria com a organização norte-americana n-Lorem Foundation. O objetivo é desenvolver fármacos análogos aos oligonucleotídeos antisenso já testados contra FUS e ao tofersen, visando variantes genéticas raras e ultra-raras que, por seu caráter de baixa prevalência, têm menor atratividade comercial para grandes farmacêuticas. A estratégia institucional busca preencher esse vácuo, criando uma infraestrutura de desenvolvimento e testes clínicos especializada para pequenos grupos de pacientes.
Do ponto de vista clínico e de políticas de saúde, a mensagem de Shneider é clara e medida: a SLA permanece uma condição devastadora e letal, com opções terapêuticas ainda limitadas para a maioria dos pacientes. No entanto, não estamos desarmados; a nova geração de tratamentos personalizados já demonstra efeitos clínicos relevantes nas formas genéticas e abre caminho para intervenções em formas não-genéticas que compartilhem a mesma biologia subjacente.
Minha apuração, baseada no cruzamento de fontes acadêmicas e declarações públicas do Gehrig ALS Center, sustenta um diagnóstico de otimismo cauteloso e técnico: há progresso mensurável no campo, com resultados clínicos concretos e um pipeline terapêutico que merece atenção — sobretudo no que tange a oligonucleotídeos antisenso e aos alvos proteicos como TDP-43. O desafio imediato é converter esses ganhos científicos em terapias amplamente acessíveis e em protocolos que beneficiem a maioria dos pacientes com SLA.
 Guia Itália +
Contabilista em Roma
Somos especializados na gestão de clubes desportivos amadores. O Dr. Marrella está inscrito no registo de Contabilistas e Auditores Legais de Roma e no registo de C…