Deficiência de lipase ácida lisossomial (LAL-D): raro, severo e tratável com sebelipase alfa
Déficit de lipase ácida lisossomial é raro (1/150.000); sebelipase alfa oferece tratamento eficaz, essencial na forma neonatal e nas apresentações tardias.
 Giulliano Martini
RESUMO ✦
Sem tempo? A Lili IA resume para você
Deficiência de lipase ácida lisossomial (LAL-D): raro, severo e tratável com sebelipase alfa
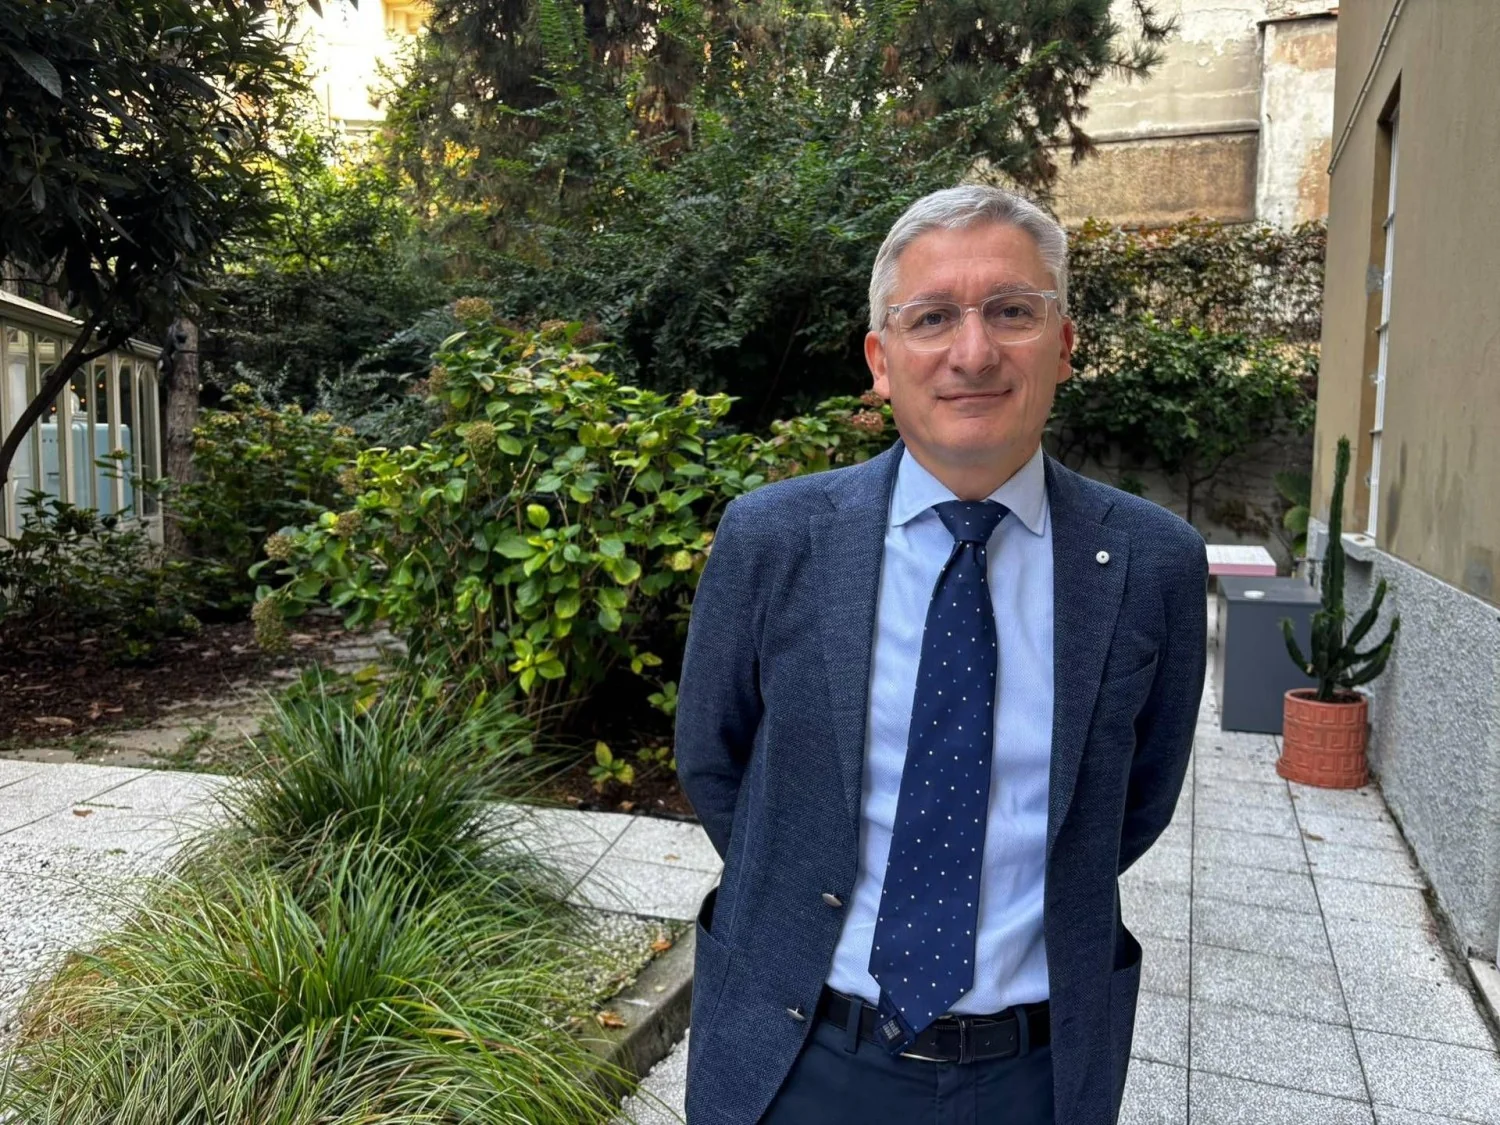
Em um encontro com a imprensa em Milão promovido pela biofarmacêutica Alexion, do grupo AstraZeneca, o hepatologista pediátrico Lorenzo D'Antiga, diretor do Departamento Materno-Infantil e Pediatria da ASST Papa Giovanni XXIII de Bergamo, detalhou o quadro clínico e terapêutico do déficit de lipase ácida lisossomial, conhecido como LAL-D. Com base em apuração in loco e cruzamento de dados clínicos, D'Antiga reforçou que, apesar de sua baixa prevalência, a doença pode ser rapidamente fatal na forma neonatal e progressiva nas apresentações tardias.
 Guia Itália +
Serviços consulares para brasileiros e italianos no exterior
Atuo com assessoria documental e consular para brasileiros no exterior, oferecendo suporte personalizado em diferentes tipos de processos e necessidades. Meu trabal…
O LAL-D é uma doença genética de herança autossômica recessiva, com estimativa de prevalência de aproximadamente 1 pessoa a cada 150 mil. Apresenta duas formas principais: uma forma neonatal extremamente grave, que tende a ser fatal sem intervenção imediata, e uma forma de início mais tardio, que pode surgir na infância ou na vida adulta. "A forma pediátrica mais comum costuma manifestar-se de modo sutil: hepatomegalia, esplenomegalia, elevação das transaminases e aumento do colesterol", explicou D'Antiga.
Sem diagnóstico e tratamento adequados, o acúmulo lipídico no fígado — decorrente do defeito no metabolismo do colesterol — evolui para esteatose hepática, inflamação, fibrose e, em longo prazo, cirrose. Além disso, o colesterol não metabolizado mantém-se elevado na circulação, aumentando o risco de aterosclerose e de doença coronariana, com impacto direto na saúde cardiovascular.
Como solução terapêutica, D'Antiga destacou a disponibilidade da sebelipase alfa, uma terapia de reposição enzimática que repõe a enzima ausente em pacientes com LAL-D. "A sebelipase alfa é, na prática, um medicamento salvavidas nas formas neonatais e pediátricas: sem tratamento, a sobrevivência não é esperada; com terapia, vemos sobrevida a longo prazo confirmada", afirmou o especialista.
Nos casos de apresentação tardia, a terapia também mostrou resultados clínicos significativos: regressão da esteatose hepática, redução da inflamação, normalização das transaminases e diminuição expressiva do colesterol na maioria dos pacientes. D'Antiga ressaltou que a indicação do medicamento agora inclui também essas apresentações mais tardias, oferecendo uma alternativa para pacientes cujo diagnóstico ocorre em idade mais avançada.
Do ponto de vista jornalístico e técnico, a mensagem central é clara: embora raro, o déficit de lipase ácida lisossomial tem desfechos graves que podem ser modificados quando há diagnóstico precoce e acesso à terapia enzimática. A identificação clínica exige vigilância por pediatras, hepatologistas e cardiologistas, com atenção a sinais laboratoriais e ao perfil lipídico do paciente.
O lançamento da sebelipase alfa na Itália representa um avanço prático no manejo da doença, mas não elimina a necessidade de políticas de rastreamento e educação médica continuada para reduzir o atraso diagnóstico. Em termos de saúde pública e prática clínica, o equilíbrio entre raridade e gravidade da doença impõe prioridade ao reconhecimento precoce e à disponibilidade terapêutica.
Reportagem por Giulliano Martini. Apuração baseada em declarações e dados apresentados no evento da Alexion/AstraZeneca em Milão; confirmação técnica com especialistas do Departamento Materno-Infantil da ASST Papa Giovanni XXIII.
 Guia Itália +
Atendimento especializado para empresas, profissionais e pessoas físicas
Consultoria profissional no Vale de Aosta Escritório profissional com sede em Aosta e La Thuile Studio Raimo O Studio Raimo – Raimo Federico, contador, e Raimo Fior…